Nowy standard. Twoje centrum tworzenia inteligentnego, szybkiego i zrównoważonego oprogramowania AI
Tworzenie oprogramowania zgodnego z IEC 62304 i MDR
Tworzenie oprogramowania dla wyrobów medycznych zgodnie ze standardem cyklu życia IEC 62304, tak aby mogło przejść ocenę w ramach unijnego MDR i przegląd FDA.
Na czym polega tworzenie oprogramowania zgodnego z IEC 62304 i MDR?
Tworzenie oprogramowania zgodnego z IEC 62304 i MDR to praktyka polegająca na budowaniu oprogramowania dla wyrobów medycznych zgodnie ze standardem cyklu życia IEC 62304. Standard obejmuje planowanie, wymagania, testowanie, wydanie i utrzymanie. Daje producentowi udokumentowaną, możliwą do prześledzenia historię, którą mogą ocenić jednostki notyfikowane w ramach unijnego MDR oraz FDA.
W ponad 900 projektach realizowanych od 2010 roku, w tym przy ponad 15 regulowanych wyrobach medycznych, Monterail tworzy dokumentację regulacyjną równolegle z rozwojem oprogramowania, więc przed zgłoszeniem niczego nie trzeba odtwarzać.
Co obejmuje tworzenie oprogramowania zgodnego z IEC 62304 i MDR?
Taka współpraca obejmuje cały cykl życia oprogramowania i powiązaną z nim dokumentację, a producent wyrobu zachowuje odpowiedzialność regulacyjną.
Co wchodzi w zakres
Plan tworzenia oprogramowania oparty na klasie bezpieczeństwa przypisanej przez producenta do każdego elementu oprogramowania
Dokumentacja wymagań i architektury, z których każdy element można powiązać z wdrażanym przez niego środkiem kontroli ryzyka
Weryfikacja na poziomach testów wymaganych dla danej klasy elementu, z wynikami rejestrowanymi dla każdego wydania
Rejestr SOUP oraz software bill of materials (SBOM) dla komponentów zewnętrznych
Dane wejściowe do zarządzania ryzykiem zgodnie z ISO 14971 oraz, tam gdzie interfejs może wpływać na bezpieczeństwo, do inżynierii użyteczności zgodnej z IEC 62366-1
Dokumentacja tworzona w systemie zarządzania jakością klienta albo dostarczana jako pakiet dotyczący zakresu oprogramowania, który można włączyć do dokumentacji technicznej klienta
Mechanizmy bezpieczeństwa dla danych zdrowotnych, w tym szyfrowanie i niezmienialne ścieżki audytu
Czego to nie obejmuje
Pełnienia roli prawnego producenta ani posiadania oznakowania CE i dopuszczenia FDA
Prowadzenia procesu zgłoszenia regulacyjnego: Monterail dostarcza dokumentację oprogramowania, a partnerzy regulacyjni z sieci Monterail Universe, tacy jak MAE Group, odpowiadają za strategię zgłoszenia
Raportu z oceny klinicznej, który należy do producenta
Prowadzenia systemu nadzoru po wprowadzeniu do obrotu i obsługi skarg producenta
Kiedy tworzenie oprogramowania zgodnego z IEC 62304 i MDR ma sens?
Ma sens zawsze wtedy, gdy oprogramowanie spełnia prawną definicję wyrobu medycznego albo działa w jego obrębie.
To dobre rozwiązanie, gdy
Oprogramowanie samo w sobie jest wyrobem medycznym (SaMD) albo jego częścią, a odpowiedź na to pytanie pomoże ci znaleźć ten przewodnik
Planujesz sprzedaż w UE, USA albo na obu tych rynkach i potrzebujesz dokumentacji, którą jednostka notyfikowana lub recenzent FDA będzie w stanie prześledzić
Istniejący wyrób medyczny zyskuje nową aplikację towarzyszącą albo nowe funkcje programowe
Na mapie drogowej produktu wellness pojawia się wersja regulowana i chcesz, by baza kodu była na to gotowa
To nie będzie dobre rozwiązanie, gdy
Ogólna aplikacja wellness bez deklaracji medycznych może działać poza regulowanym cyklem życia, a bezpieczne, dobrze przetestowane tworzenie oprogramowania pozwala utrzymać niższe koszty
Zespoły, które wciąż ustalają klasyfikację lub strategię zgłoszenia, najszybciej uzyskają odpowiedzi od partnera ds. regulacyjnych, zanim zacznie się tworzenie oprogramowania
Oprogramowanie do harmonogramowania lub rozliczeń bez celu medycznego nie mieści się w zakresie standardu, a jego dane podlegają raczej zasadom prywatności takim jak HIPAA i RODO
Zespoły, które codziennie testują pomysły produktowe, mogą zacząć od nieregulowanego prototypu, a do regulowanego cyklu życia przejść wtedy, gdy projekt się ustabilizuje
Jakie są korzyści z tworzenia oprogramowania zgodnego z IEC 62304 i MDR?
Najważniejszą korzyścią jest dokumentacja oprogramowania, którą regulatorzy mogą ocenić bez odtwarzania jej przez zespół z pamięci tuż przed zgłoszeniem.
Jeden zestaw dokumentacji cyklu życia dla dwóch rynków. FDA wymienia IEC 62304 jako uznany standard konsensusowy, a producenci wykorzystują go, by wykazać, że ich oprogramowanie spełnia wymóg unijnego MDR dotyczący aktualnego stanu wiedzy technicznej. Jeden zestaw dokumentów może wesprzeć obie oceny, a produkty tworzone zgodnie z wymaganiami MDR zwykle sprawniej przechodzą też przegląd w USA.
Nakład pracy dopasowany do ryzyka. Klasy bezpieczeństwa pozwalają ograniczyć dokumentację dla elementów o niższym ryzyku, dzięki czemu zespół skupia większość wysiłku tam, gdzie awaria mogłaby zaszkodzić pacjentowi.
Mniej niezgodności podczas audytu. Powiązanie każdego wymagania z testem i środkiem kontroli ryzyka zamyka luki, które audytorzy najczęściej wskazują: osierocone wymagania i nieprzetestowane środki kontroli ryzyka.
Szybsze zmiany po wdrożeniu. Utrzymywana dokumentacja pozwala zespołowi szybko ocenić wpływ aktualizacji, więc poprawki po wprowadzeniu produktu na rynek przechodzą przez kontrolę zmian bez zaległości w dokumentacji.
Jak działa tworzenie oprogramowania zgodnego z IEC 62304 i MDR?
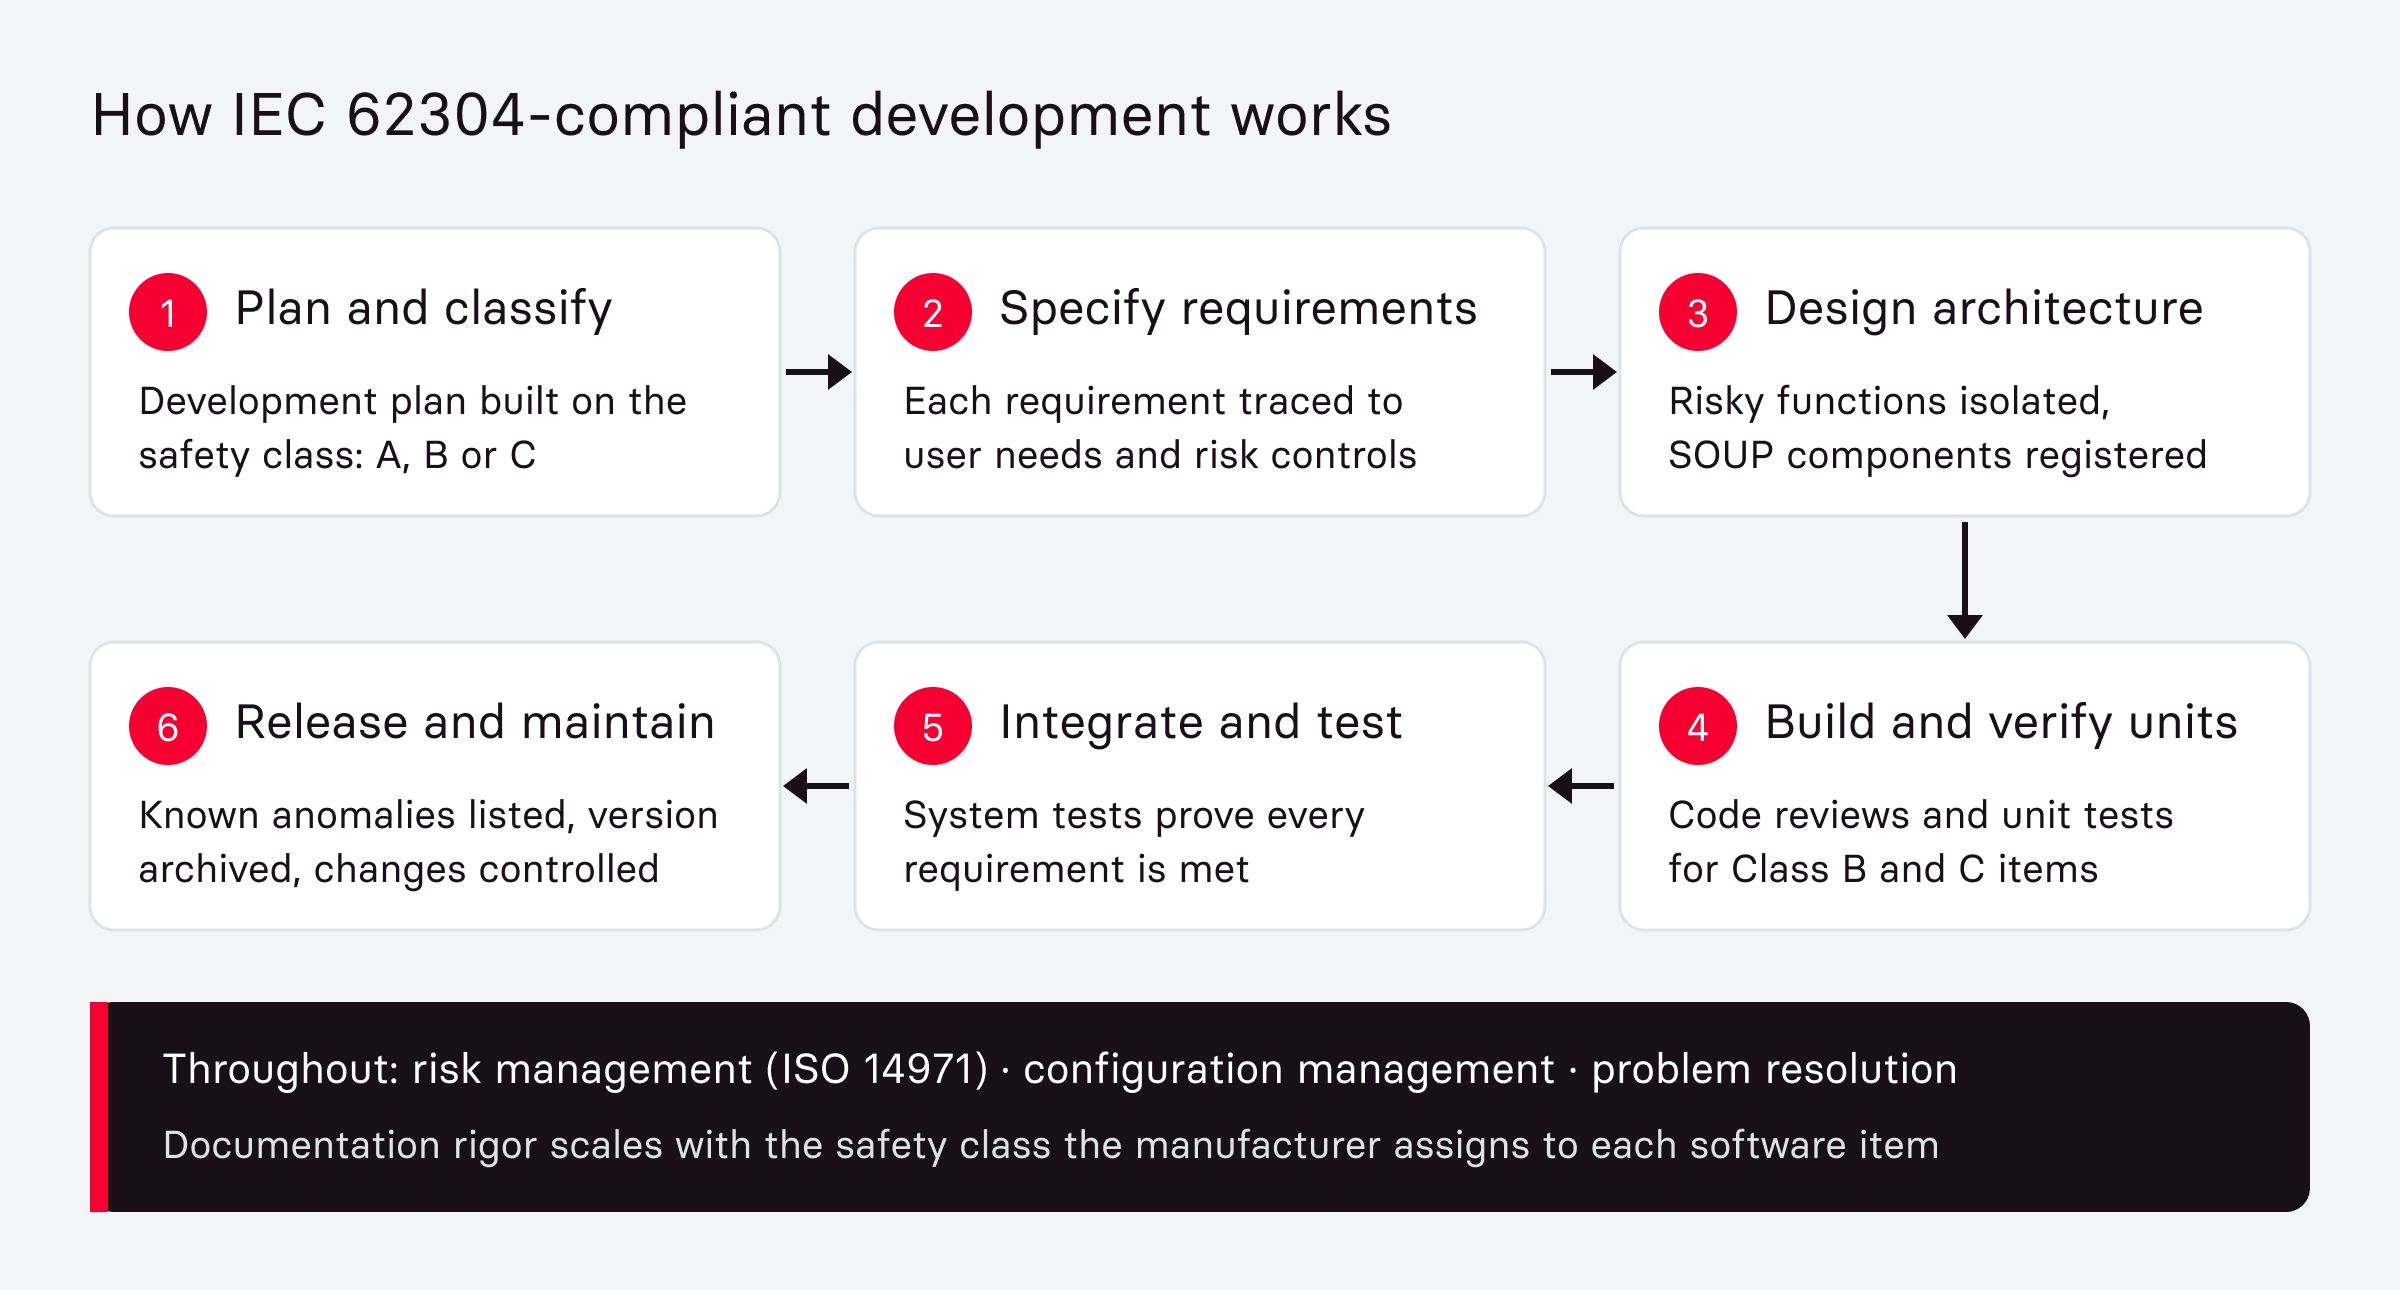
Projekt zgodny z tym podejściem opiera się na sześciu krokach roboczych, a równolegle przebiegają zarządzanie ryzykiem, zarządzanie konfiguracją i rozwiązywanie problemów.
Zaplanuj i sklasyfikuj. Producent przypisuje każdemu elementowi oprogramowania klasę bezpieczeństwa: A, gdy uraz nie jest możliwy, B, gdy możliwy jest uraz nieciężki, oraz C, gdy możliwa jest śmierć albo ciężki uraz. Plan tworzenia oprogramowania określa następnie działania i dokumentację wymaganą dla każdej klasy.
Określ wymagania. Wymagania dotyczące oprogramowania są zapisywane i powiązywane z potrzebami użytkowników oraz ze środkami kontroli ryzyka w dokumentacji ryzyka ISO 14971. Każde wymaganie otrzymuje test, który później je potwierdza.
Zaprojektuj architekturę. Podział systemu na elementy oprogramowania pozwala odseparować funkcje o wyższym ryzyku, dzięki czemu części o niższym ryzyku mogą otrzymać lżejszą klasę. Biblioteki zewnętrzne trafiają do rejestru SOUP wraz ze znanymi anomaliami i oceną ryzyka.
Twórz i weryfikuj jednostki. W przypadku elementów klasy B i C kod podlega przeglądowi i weryfikacji jednostkowej względem kryteriów akceptacji. Zautomatyzowane pipeline'y mogą tworzyć takie dowody przy każdej kompilacji.
Integruj i testuj system. Testy integracyjne i systemowe pokazują, że oprogramowanie spełnia każde wymaganie. Niepowodzenia trafiają do procesu rozwiązywania problemów i są śledzone aż do zamknięcia.
Wydaj i utrzymuj. Dokumentacja wydania zawiera listę znanych resztkowych anomalii i archiwizuje dokładną wersję przekazaną do użycia. Po uruchomieniu każda zmiana przechodzi analizę wpływu i testy regresji, zanim dokumentacja zostanie zaktualizowana.
Podstawa prawna w UE znajduje się w załączniku I, sekcji 17.2 MDR. Przepis wymaga, by oprogramowanie wyrobu było tworzone zgodnie z aktualnym stanem wiedzy technicznej, z uwzględnieniem zasad cyklu życia tworzenia i zarządzania ryzykiem, w tym bezpieczeństwa informacji. Ta sama sekcja wymienia też weryfikację i walidację.
W USA oczekiwaną dokumentację opisują wytyczne FDA dotyczące zgłoszeń przedrynkowych dla funkcji oprogramowania wyrobów medycznych. Sam standard to IEC 62304:2006+A1:2015. O podziale na SaMD i SiMD oraz zasadach dotyczących SOUP przeczytasz w materiale o tworzeniu oprogramowania dla wyrobów medycznych.
Czym różnią się IEC 62304, ISO 13485 i unijne MDR?
Unijne MDR to prawo, które wyrób musi spełnić, aby trafić na rynek UE, natomiast IEC 62304 i ISO 13485 to standardy wykorzystywane przez producentów do wykazania zgodności: pierwszy dotyczy cyklu życia oprogramowania, a drugi systemu jakości.
Obszar | IEC 62304 | ISO 13485 | MDR UE (2017/745) |
Czym jest | Międzynarodowym standardem | Międzynarodowym standardem | Rozporządzeniem UE o mocy prawnej |
Co reguluje | Cykl życia tworzenia i utrzymania oprogramowania wyrobu medycznego | System zarządzania jakością producenta | Wymagania dotyczące bezpieczeństwa i działania wyrobów sprzedawanych w UE |
Czy jest wymagane prawnie? | Nie, ale dobrowolnie; FDA uznaje go za standard konsensusowy | W USA w praktyce tak: QMSR FDA włącza go przez odesłanie od 2 lutego 2026 roku. W UE producenci używają go, by spełnić wymagania MDR dotyczące systemu jakości | Tak, dla każdego wyrobu medycznego wprowadzanego na rynek UE |
Kto go stosuje | Zespoły programistyczne, w tym dostawcy pracujący dla producenta | Producent i kluczowi dostawcy, na których polega | Prawny producent, a większość klas wyrobów oceniają jednostki notyfikowane |
Główny rezultat | Plany dotyczące oprogramowania i dokumentacja weryfikacyjna | Procedury jakości i dokumentacja | Dokumentacja techniczna i oznakowanie CE |
Wyzwania, które warto uwzględnić: Utrzymanie identyfikowalności wymaga stałej pracy, bo każde nowe wymaganie musi mieć powiązany test i środek kontroli ryzyka; automatyzacja tych dowodów w delivery pipeline utrzymuje dodatkowy nakład pracy na niewielkim poziomie. Formalne przeglądy projektu również odbywają się jako osobne punkty kontrolne z protokołem, równolegle do przeglądów sprintu, co komplikuje harmonogram, ale daje audytorom akceptowalny zapis.
Jak Monterail podchodzi do tworzenia oprogramowania zgodnego z IEC 62304 i MDR?
Monterail tworzy oprogramowanie dla wyrobów medycznych zgodnie z IEC 62304 jako dostawca działający w systemie jakości klienta, a klient pozostaje prawnym producentem.
Zgodność to praktyka całego zespołu. Każdy inżynier i projektant pracujący przy projekcie regulowanym stosuje odpowiednie standardy i dobre praktyki tworzenia oprogramowania, domyślnie pracując w systemie jakości klienta.
Dla Elvie Monterail stworzył natywne aplikacje na iOS i Androida dla Elvie Pump, które musiały spełniać wymagania FDA klasy II oraz unijnego MDR. Zespół zautomatyzował walidację projektu, wykorzystując system generowania zrzutów ekranu, który tworzył dokumentację dla każdego modułu aplikacji we wszystkich obsługiwanych językach. Ta dokumentacja pozostaje aktualna przy każdym wydaniu i jest bezpośrednio wykorzystywana podczas przeglądów zgłoszeń do FDA i MDR. Zautomatyzowane testy regresji uruchamiają się przy każdej kompilacji na stanowisku hardware-in-the-loop, a jedna baza kodu obsługuje trzy generacje laktatora.
Dla Eargo Monterail stworzył aplikacje na iOS i Androida dla trzech generacji aparatów słuchowych, w tym wyrobów FDA klasy II szóstej i siódmej generacji.
Piotr Zając, HealthTech Director w Monterail, o tym, dlaczego warto wcześnie zadbać o zgodność:
Przez 15 lat widziałem więcej przebudów, niż chciałbym liczyć. Zawsze kosztują więcej niż pierwotne wykonanie, zarówno pod względem czasu, jak i pieniędzy. I niemal za każdym razem można było ich uniknąć.
Kiedy warto zaangażować partnera ds. rozwoju zgodnego z IEC 62304?
Taki partner pomaga, gdy twój zespół dobrze zna produkt, ale nigdy nie przechodził z oprogramowaniem przez audyt IEC 62304. Sprawdza się też wtedy, gdy termin zgłoszenia nie zostawia czasu na budowanie regulowanego cyklu życia od zera. Dzięki temu oprogramowanie wyrobu może zachować udokumentowaną historię, gdy rozwija się przez kolejne generacje sprzętu.
Jeśli twój zespół ma już własny system jakości, staff augmentation pozwala dodać inżynierów, którzy będą w nim pracować. Tworzenie oprogramowania dla ochrony zdrowia w Monterail obejmuje regulowane projekty od discovery po długoterminowe utrzymanie, z wbudowaną od pierwszego dnia zgodnością i bezpieczeństwem w ochronie zdrowia. Porozmawiaj z naszym zespołem HealthTech o oprogramowaniu dla twojego wyrobu.
FAQ o tworzeniu oprogramowania zgodnego z IEC 62304 i MDR
Tworzenie oprogramowania zgodnego z IEC 62304 i MDR: potrzebujesz wsparcia ekspertów?
Monterail tworzy oprogramowanie na zamówienie z wykorzystaniem najnowszych technologii. Porozmawiajmy o tym, jak możemy pomóc w Twoim projekcie.
EXPLORE HEALTHTECH SERVICESEXPLORE HEALTHTECH SERVICES